


一、制药环境湿度控制的法规与工艺双重驱动
在药品生产过程中,环境湿度与工艺气体干燥度的控制,既是满足GMP(药品生产质量管理规范)法规要求的刚性约束,也是保障药品质量、稳定性及生产安全的关键工艺参数。从原料药合成、固体制剂干燥,到无菌制剂灌装、冻干工艺,再到洁净室的HVAC系统运行,湿度监测贯穿药品生产的多个关键环节。
与常规工业环境不同,制药车间对湿度监测提出了更为严苛的要求:测量设备本身不得成为污染源,不得释放颗粒物、化学析出物或微生物;测量数据需具备可追溯性,满足验证(Validation)与确认(Qualification)的文件要求;在无菌操作区,设备还需耐受频繁的消毒与灭菌处理。
制药车间露点仪作为专门针对制药环境开发的湿度监测设备,在材质选择、结构设计、洁净度保障及数据完整性方面,均进行了针对性的技术优化,以满足制药行业的特殊需求。
二、制药车间露点监测的核心应用场景
1. 洁净室HVAC系统的环境监控
制药洁净室(尤其是固体制剂车间、包装车间及实验室)的温湿度控制直接影响药品的稳定性与操作人员的舒适性。相对湿度(RH)过高,可能导致吸湿性原料或成品受潮、微生物滋生风险增加;相对湿度过低,则可能引发静电积聚,影响粉尘控制及电子称量设备的精度。
制药车间露点仪在此场景中的应用特点:
高精度与稳定性: 洁净室湿度通常需控制在45%RH至65%RH的窄幅区间内,对应的露点温度变化范围很小。仪器需具备高分辨率(如0.1℃露点)和低长期漂移,确保环境控制的精准性。
洁净材质与表面处理: 设备外壳及探头材质需采用不锈钢(如316L),表面经电抛光或钝化处理,减少颗粒物附着和化学析出风险,满足ISO 14644洁净室标准对设备发尘量的要求。
耐受消毒灭菌: 在B级或C级洁净区,设备可能暴露于过氧化氢蒸汽(VHP)、臭氧或紫外线消毒环境中。外壳密封性、材质耐老化性及电路防护等级需经过验证。
2. 工艺气体干燥度验证
制药生产广泛使用压缩空气、氮气、二氧化碳等工艺气体,用于设备驱动、物料输送、工艺保护及无菌包装。这些气体的含水量必须严格控制,以防止:
水分与药品活性成分发生水解反应,降低药效或产生杂质;
水分在无菌灌装头、冻干机冷凝器等低温部位凝结,造成微生物污染或设备故障;
水分进入药品包装(如泡罩包装、西林瓶充氮保护),影响药品货架期稳定性。
制药车间露点仪在此类应用中,通常需满足以下要求:
低湿段高灵敏度: 用于无菌保护的氮气或压缩空气,露点常要求低于-40℃,部分冻干工艺甚至要求-60℃以下。仪器需在超干区间保持可靠的测量性能。
在线连续监测: 替代传统的实验室抽检方式,实现对工艺气体干燥度的实时验证,满足过程分析技术(PAT)的趋势要求。
数据完整性(Data Integrity): 测量数据需具备防篡改、带时间戳的记录功能,满足GMP审计追踪(Audit Trail)要求。
3. 冻干工艺(Lyophilization)的终点判断与过程控制
冻干是生物制品、疫苗及注射用无菌粉末生产的关键工艺。在预冻、一次干燥(升华)及二次干燥(解吸)阶段,产品温度与腔室压力的控制至关重要,而腔室内水蒸气分压(可通过露点监测反映)是判断干燥阶段转换与终点的重要依据。
制药车间露点仪在冻干机中的应用:
一次干燥终点判断: 当产品冰层升华接近完成时,腔室内水蒸气分压显著下降,露点值随之快速降低。通过监测露点变化趋势,可以精准判断一次干燥终点,避免过度延长干燥时间造成能源浪费,或提前进入二次干燥导致产品回溶。
二次干燥过程监控: 解吸干燥阶段需去除产品中的结合水,露点数据可反映干燥速率与残余水分状态,为工艺优化提供依据。
冻干机泄漏检测: 若冻干腔室的露点在真空保压阶段出现异常上升,可能提示腔体密封失效或外部湿空气渗入,需及时排查。
4. 固体制剂干燥工艺监控
在流化床干燥、真空干燥及喷雾干燥等固体制剂生产中,尾气或腔体的露点监测可间接反映物料的残余水分状态。与传统的实验室烘干失重法相比,在线露点监测具有实时、无损、可连续跟踪的优势,有助于实现干燥终点的精准控制,避免过度干燥导致的能源浪费或干燥不足导致的产品质量风险。
三、制药车间露点仪的技术特征
1. 材质与表面处理的洁净性保障
制药车间露点仪的接触表面需满足以下要求:
金属部件: 优先采用316L不锈钢,表面粗糙度Ra≤0.8μm或更低,便于清洁和消毒。
密封材料: 采用符合FDA或USP Class VI标准的弹性体,如EPDM、VMQ(硅橡胶)或FFKM,确保无有害析出物。
外壳防护: 满足IP65及以上防护等级,耐受洁净室常见的擦拭消毒和过氧化氢熏蒸。
2. 测量原理的洁净适应性
在制药环境中,测量原理的选择需兼顾精度与洁净安全:
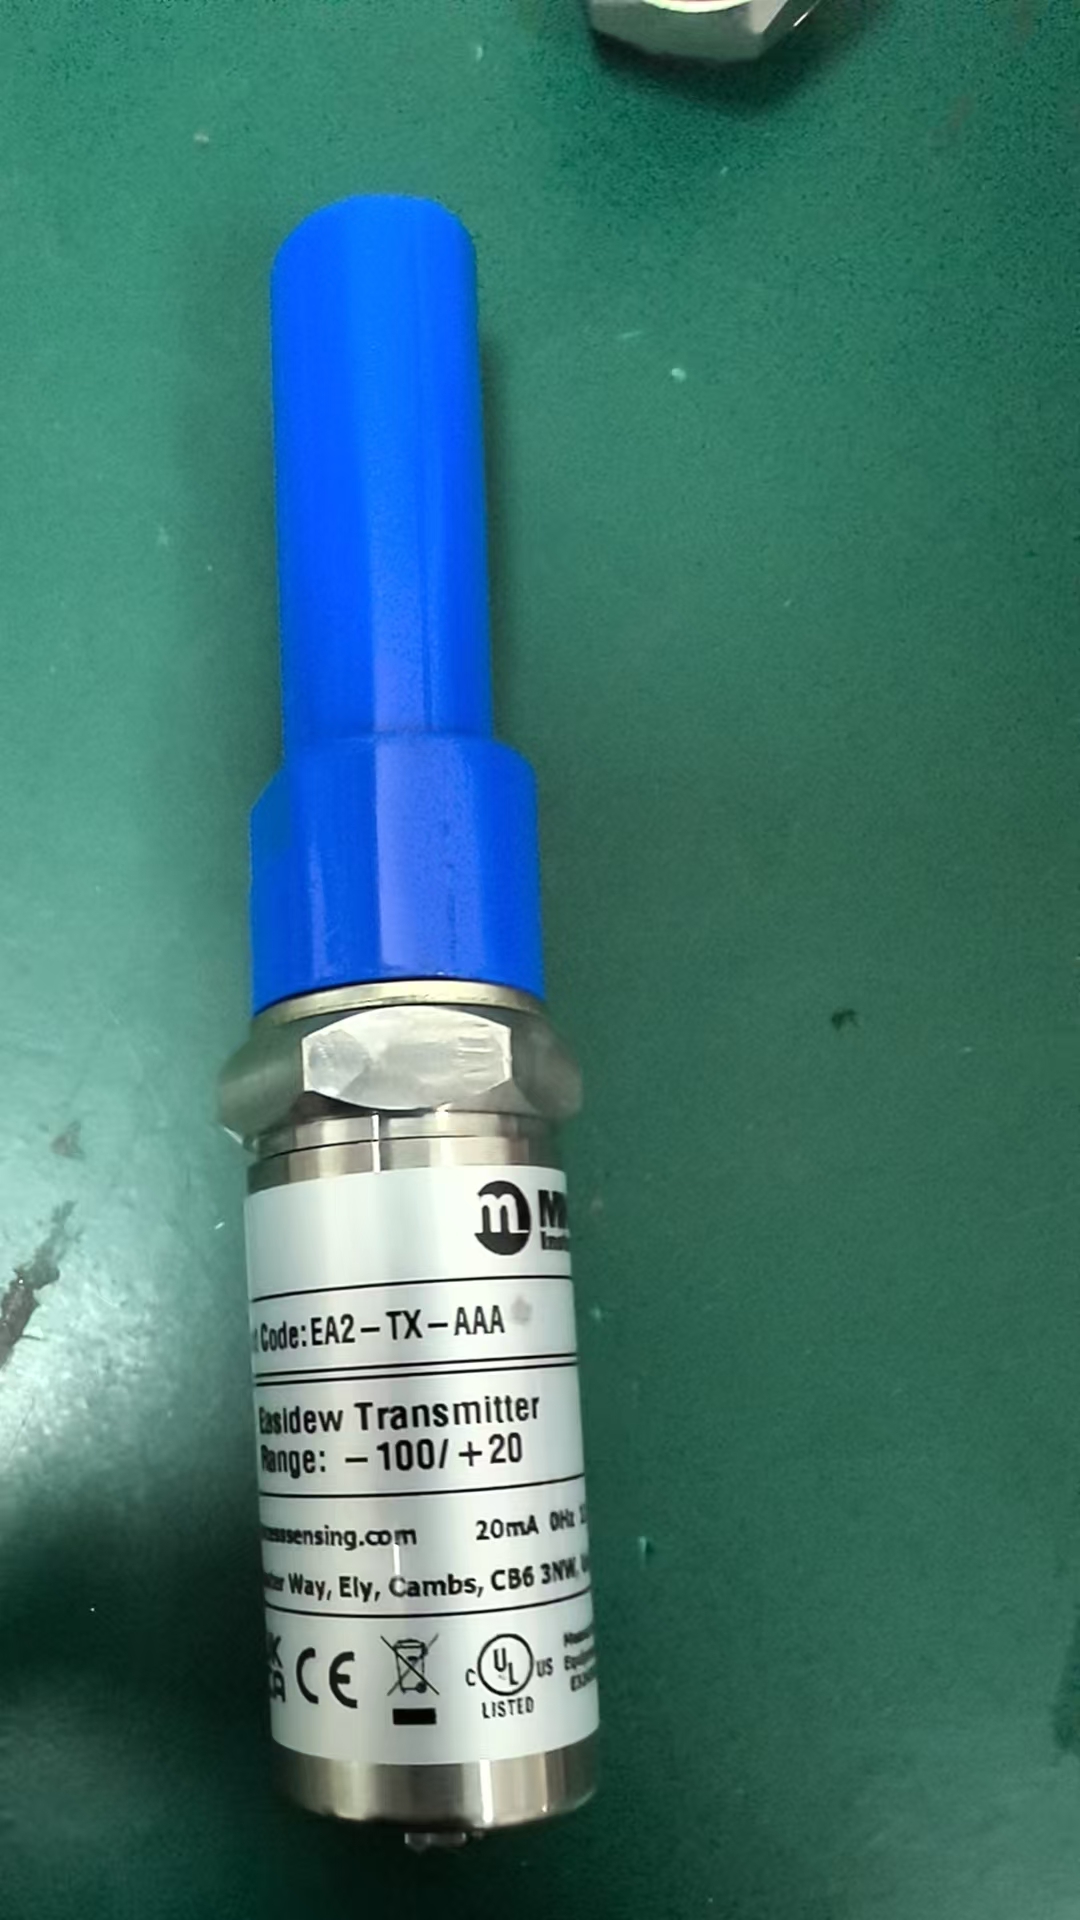
电容式露点仪(高分子薄膜或氧化铝型): 结构紧凑,响应较快,适合洁净室环境湿度及一般工艺气体监测。但需注意感湿材料的释气特性,确保不引入有机挥发物污染。
冷镜式露点仪: 精度高,适合作为标准传递或关键质量控制点的验证手段。但镜面在洁净室环境中需防止消毒剂液滴或颗粒污染。
电解法露点仪: 在超干工艺气体监测中表现优异,但需确保电解池材质与制药气体的兼容性,避免引入金属离子污染。
激光露点仪: 非接触测量,无材料释气风险,适合高纯气体及无菌保护气体的品质验证,但需评估光学窗口在消毒环境中的耐受性。
3. 数据完整性与验证支持
制药行业对数据完整性的要求(ALCOA+原则:可追溯、清晰、同步、原始、准确、完整、一致、持久、可用)意味着露点仪需具备:
防篡改的电子记录: 测量数据、校准记录、报警日志以加密或只读形式存储,不可事后修改。
审计追踪功能: 记录所有对仪器参数、设置、校准的操作,包括操作人、时间戳及变更内容。
通信接口的标准化: 支持OPC UA、Modbus TCP等协议,便于接入MES或BMS系统,实现数据的集中管理与远程监控。
四、选型与合规建议
1. 基于GMP风险等级的差异化配置
根据ISPE GAMP 5指南,制药车间的监测系统应按照对产品质量的影响程度进行风险分级。对于直接影响产品质量的关键监测点(如无菌灌装用压缩空气露点、冻干机腔室露点),应选用高精度、高可靠性、具备完整验证支持的设备,并实施更频繁的校准与维护。
2. 验证文件包的完整性
采购时应要求供应商提供完整的验证支持文件,包括:
IQ(安装确认): 设备安装位置、环境条件、电气及通信接口的确认;
OQ(运行确认): 仪器功能、报警、通信、数据记录功能的测试;
PQ(性能确认): 在实际工艺条件下,验证仪器的测量准确性、稳定性及与工艺要求的符合性。
3. 校准与维护的标准化
建立基于风险评估的校准周期,关键测点建议每6至12个月进行一次校准。校准应使用可溯源至国家或国际标准的湿度标准器,并生成符合GMP要求的校准证书与报告。
五、结语
制药车间露点仪作为药品生产环境控制与工艺气体品质验证的关键技术装备,其应用价值远超一般工业湿度监测。从洁净室HVAC的精准调控,到工艺气体的在线验证,再到冻干工艺的终点判断,露点数据的质量直接影响药品的安全性、有效性与质量一致性。
在制药行业监管日趋严格、数据完整性要求不断提升的背景下,选择技术可靠、材质洁净、验证支持完善且符合GMP规范的露点监测方案,并建立科学的校准维护与数据管理体系,是制药企业保障合规生产、提升质量管控水平的重要技术基础。